

400-820-8531
癌肿放良性癌症肿瘤化疗对抗是医学癌肿进行缓解的潜在难以解决难处,而DNA磨损对答的特别刺激,该是癌肿上皮细胞逃出放良性癌症肿瘤化疗破坏、影响进行缓解丧失的层面理由。是监测球蛋白性能的必要翻泽后装饰,棕榈酰化在DNA磨损对答中的基本监测系统,在此之前一致未被是完全相一致。
今天,深圳师范大学附带肉瘤医疗徐波团对在Oncogene杂志上发表文章了一篇“ZDHHC20-mediated S-palmitoylation of KAP1/TRIM28 promotes DNA damage repair”的设计篇文章。首先辨析出ATM-ZDHHC20-KAP1轴政策调控DNA磨损回应的原子核机制化,断定ZDHHC20可棕榈酰化淡化KAP1的C232位点,ATM依据磷硝化作用ZDHHC20的S339位点刺激其酶活性酶。为肿癌放化疗药增敏找出了坐版意向靶点。拜谱海洋生物为该设计展示了棕榈酰化修饰语高蛋白质组学技术水平功能。
分析结论
1、ZDHHC20参予DNA伤害影响(DDR)
为了能阐释DNA受伤影响(DDR)中棕榈酰化的管控机制化,对23种ZDHHC淀粉酶做好了敲除/过展示(图1A),CCK-8、集落出现、WB测量等研究證明ZDHHC20在DDR中的的角色较大 (图1B-1I)。免疫性荧光研究显现,双链破裂符号物γH2AX目光数同质性增强(图1J-1K),描述未修补双链破裂数同质性很多,DNA受伤修补整个过程延时。某些结局揭示,ZDHHC20也许 在DNA受伤回复中产生隐藏的管控的角色。
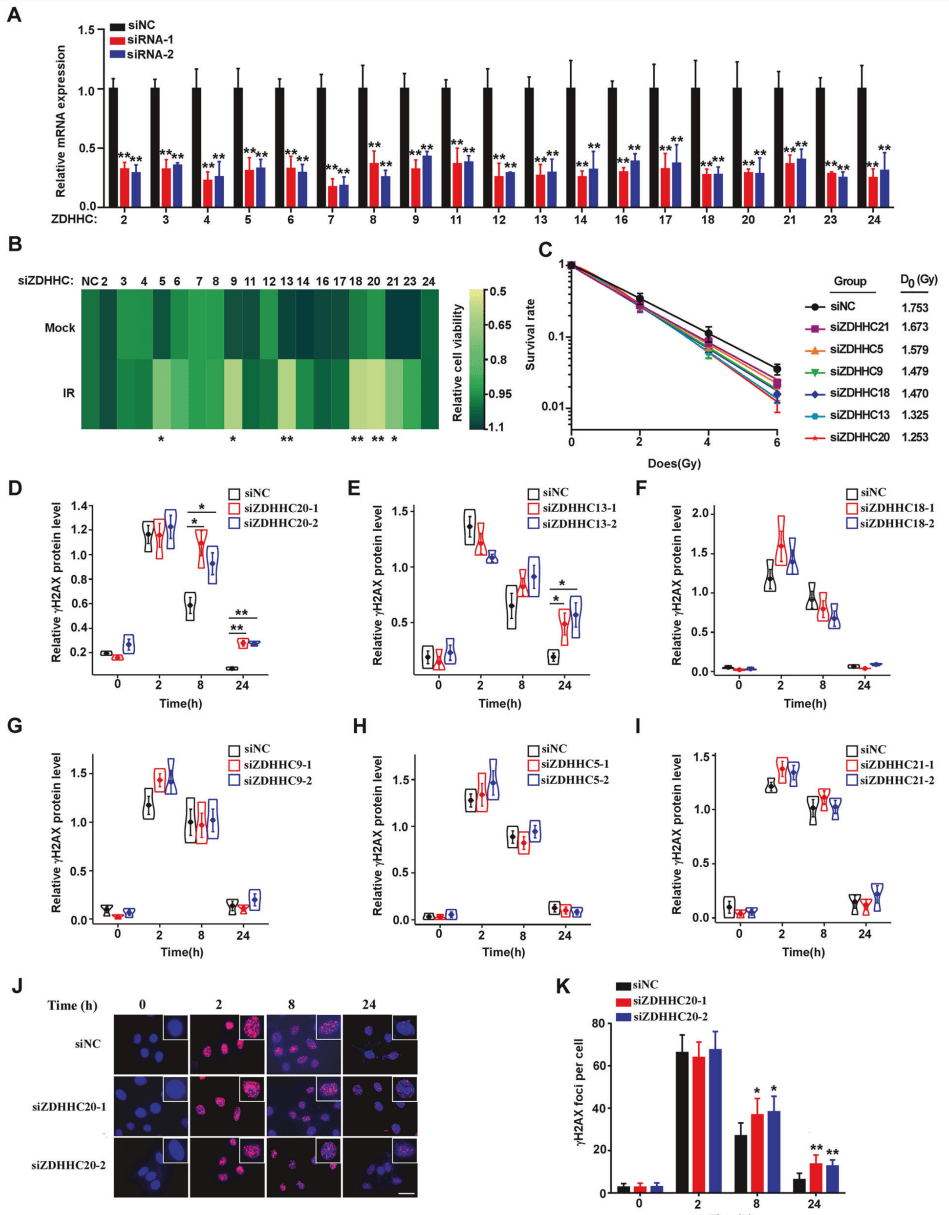
图1 ZDHHC20是其主要参与性DDR的关键的棕榈酰变更酶一个
2、ZDHHC20自我调节对射线的刺激性性和DNA磨损修复系统
为了能确保ZDHHC20的用途考核机制,创建Zdhhc20敲除鼠整治,相结行身体IR办理,察觉敲除鼠的自愈率时光正相关远低于一切正常鼠(图2A-2C)。检测的对IR刺激性的肠子上皮,察觉敲除鼠的肠子隐窝强烈改变(图2D)。身体之外创建ZDHHC20敲除癌组织系(HeLa和U2OS),察觉其自愈率率正相关大幅度减低(图2E-2F)。裸鼠异种试管移植整治提示,在IR办理下,ZDHHC20敲除的HeLa癌组织生长的传输速度正相关大幅度减低(图2G-2H),良性肿瘤总重量正相关才能减少(图2I),γH2AX提升(图2J-2L),彗星尾正相关变长(图2M-2N)。再生利用EJ5和DR的U2OS癌组织系,察觉敲低ZDHHC20会正相关衰弱这两者癌组织系的修整作用,显示ZDHHC20将会用扰乱NHEJ和HR会影响DNA修整(图2O)。对此情况说明,遏制ZDHHC20的表达爱可在身体之外和休内增加放射性刺激性性,还遏制DNA挫伤的修整。

图2 ZDHHC20国家宏观调控对放射线的特别敏各样和DNA受损处理
3、ZDHHC20推进染色剂质重构指数公式KAP1的棕榈酰化
为了确定ZDHHC20的下游靶蛋白,对WT和ZDHHC20敲除的HeLa细胞进行棕榈酰化突显淀粉酶组检测,结合Co-IP分析,确定6种可能受ZDHHC20调控的下游靶蛋白。通过文献调研和Co-IP证实,ZDHHC20与染色剂质打造细胞KAP1存在互作,且会因离子辐射(IR)而增强(图3B-3F)。免疫荧光显示,ZDHHC20蛋白与KAP1在细胞核中共定位(图3G)。
棕榈酰化血清质组意味着,ZDHHC20敲除后KAP1的棕榈酰化技术能力相关性减低(图3H)。ABE有类似于的然而,KAP1可有棕榈酰化且因为IR的进这一步诱导性(图3I),ZDHHC20敲除后KAP1的棕榈酰化技术能力减低(图3J)。位点分享彰显,KAP1的232位半胱氨酸可有棕榈酰化(图3K),点转变之后发现其棕榈酰化技术能力相关性减低(图3L)。
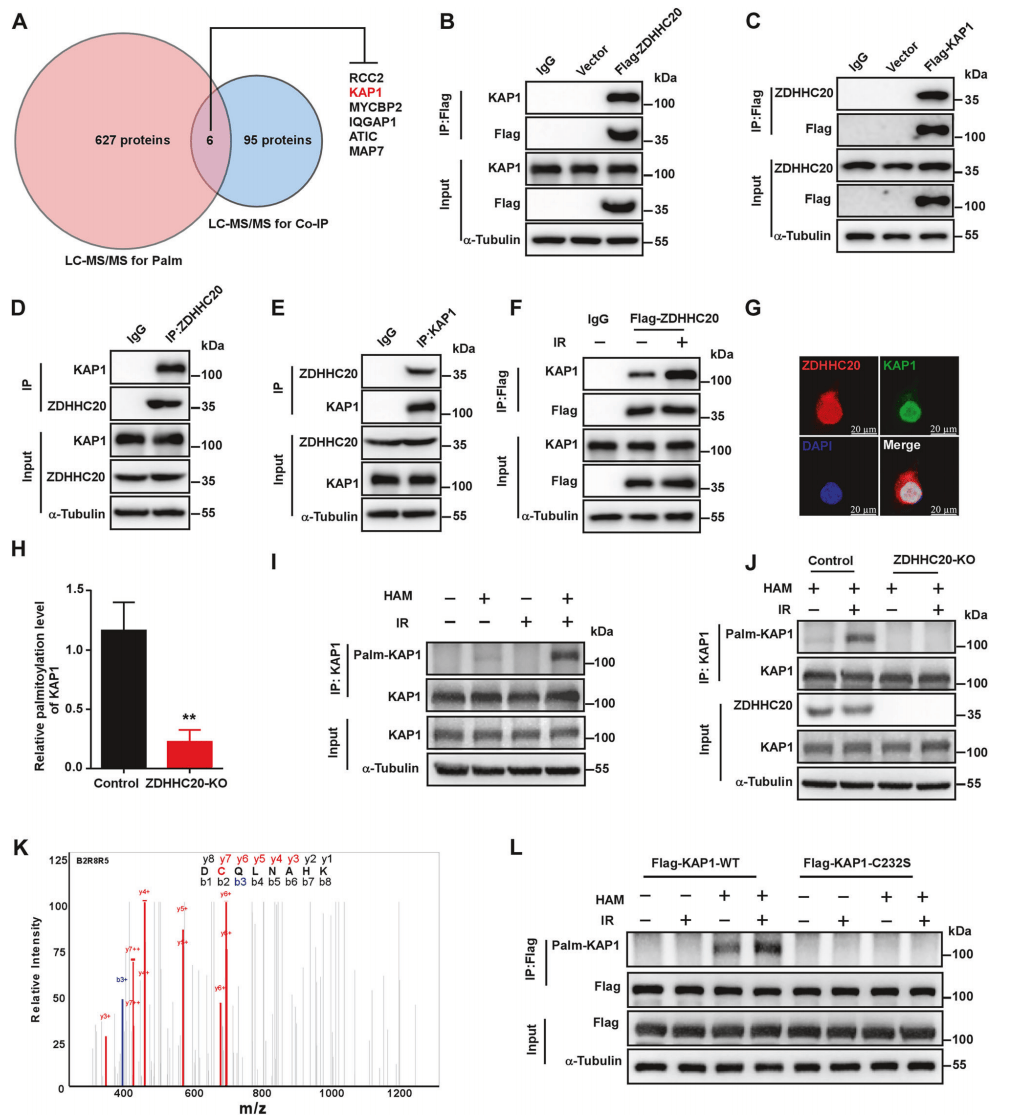
图3 ZDHHC20催进KAP1的棕榈酰化
4、ZDHHC20对DDR中KAP1的功能键至关必要
通过已经论述报告单,估测棕榈酰化概率会导致磷硝化作用KAP1与脱色质的构建。神经上皮血细胞核等级隔离科学实验关系证明,ZDHHC20敲除和C232S点甲基化神经上皮血细胞核中的p-KAP1在脱色质上的地位下降(图4A-4B)。为了能进几步确认导致KAP1与脱色质的构建,使用ChIP-qPCR发现,C232S点甲基化神经上皮血细胞核中KAP1在靶人类基因开启子的丰度同质性下降(图4C-4D)。敲除和点甲基化都同质性能够抑制IR帮助的脱色质松软标签物Sat2和α-sat的表示(图4E-4H),脱色质可及性变低(图4I-4J)。ATAC-seq讲解证明,DDR当天C232S点甲基化神经上皮血细胞核的发展脱色质部位同质性下降(图4K)。以此证明,ZDHHC20介导的KAP2棕榈酰化对其脱色质重造功用至关更重要 然而,ZDHHC20敲除細胞中DNA损坏修理蛋白质BRCA1和53BP1向DNA损坏位点的募集显著性增多(图4L-4M),在染色法质上的确定增多(图4N)。因而证明,ZDHHC20针对于KAP1在DNA损坏发应(DDR)中的功能是否可或缺的。
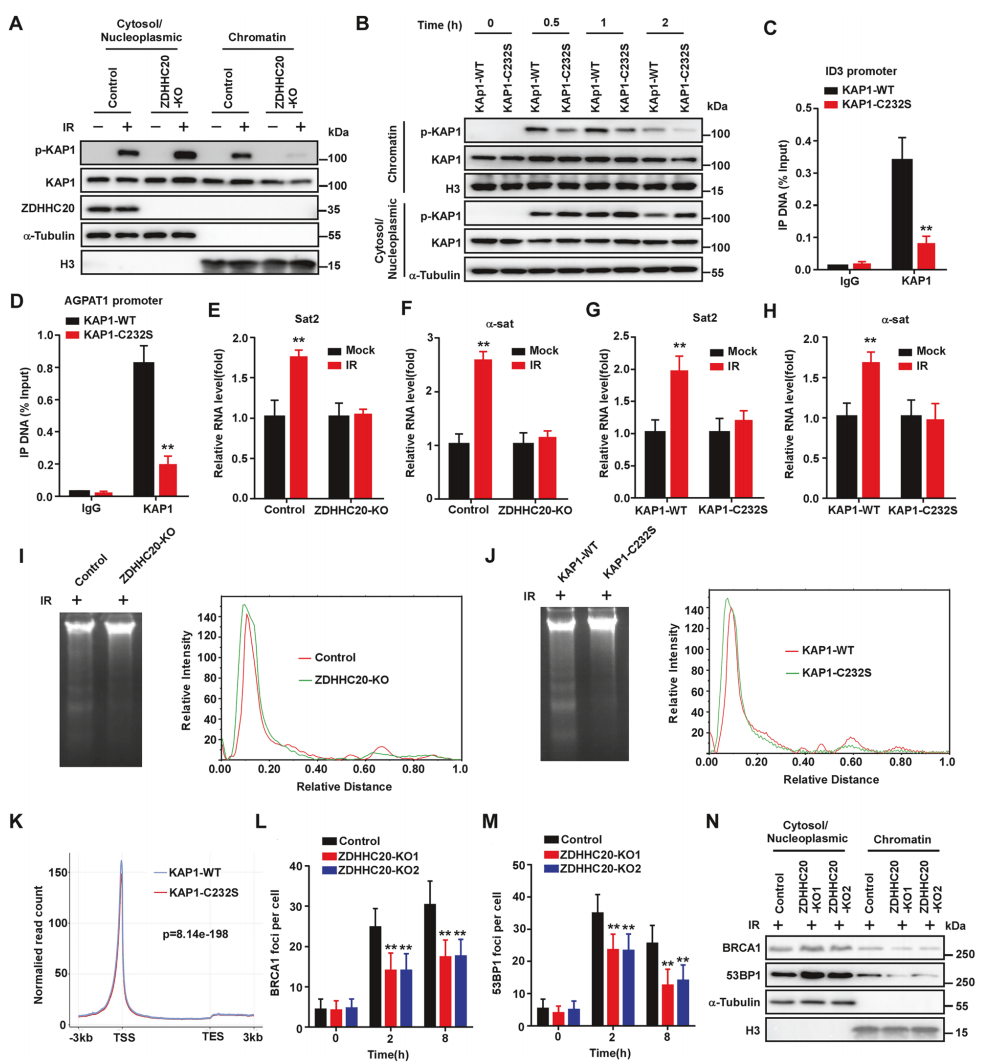
图4 ZDHHC20的丢失减弱了KAP1在DDR中的管控效用
5、ZDHHC20介导的KAP1 C232位的棕榈酰化是DNA磨损修复能力所所需的
相较于较日常组织,C232S点变异组织的DNA直接损伤解决本事不错减少(图5A-5E)。一起敲除ZDHHC20则可削除两对组织在DNA解决本事上的不同之处(图5F-5H)。除此之外, C232S点变异组织表现形式出越来越高的福射强烈性(图5I)。裸鼠异种能够抑制实体模型凸显,C232S点变异的肺部肺部肿瘤生长发育车速不错减慢,肺部肺部肿瘤重量体积显著调低(图5J-5L)。
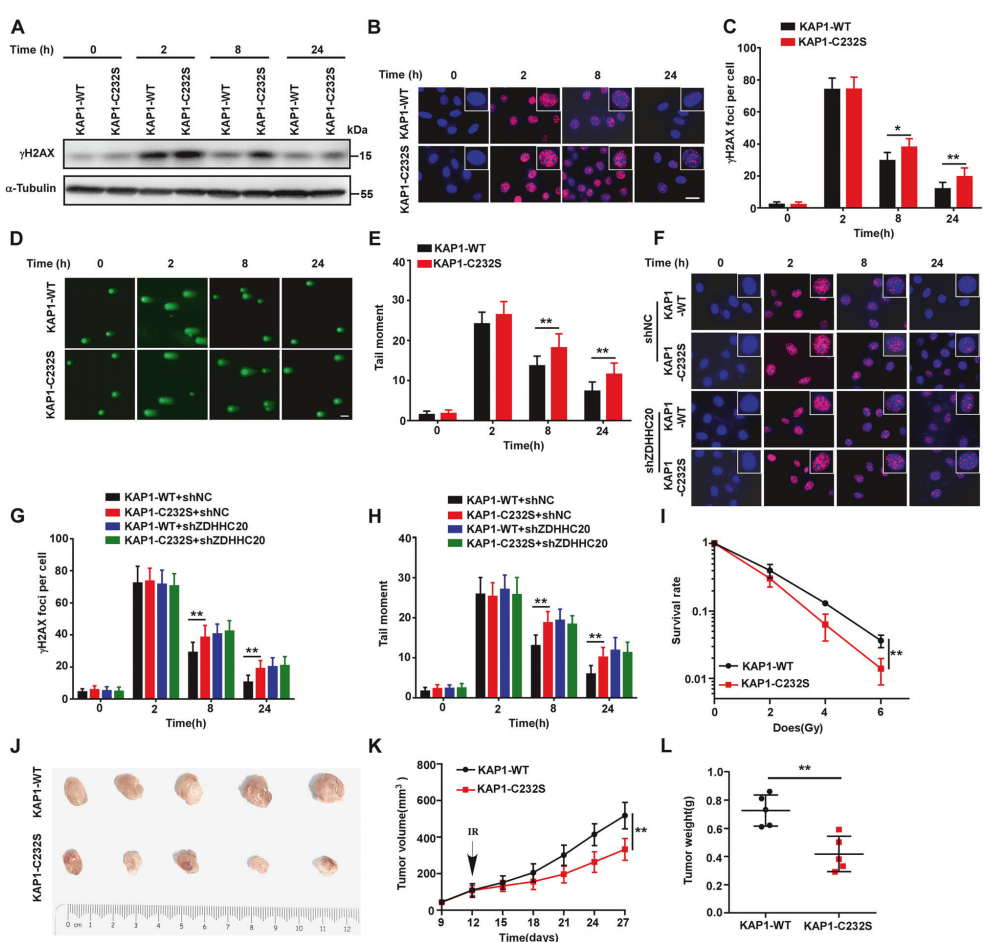
图5 KAP1 C232S引致肺部肿瘤細胞的DNA影响修复工具缺点
6、ZDHHC20介导的KAP1棕榈酰化依赖症于ATM
有研究方案验证ZDHHC20是激酶ATM的磷硝化效果底物,且339位的丝氨酸或者是被ATM磷硝化效果的位点,须得进十步探究性ATM对ZDHHC20介导的棕榈酰化的调节效果效果。一开始,用Co-IP验证ZDHHC20可与ATM紧密联系(图6A-6C),磷硝化效果特情人表面抗原在线检测验证ZDHHC20都存在磷硝化效果,且IR整理后,磷硝化效果技术不错增高(图6D)。 点基因变异ZDHHC20 S339A,看见其磷过酸横向有明显消减(图6E),且控制其与KAP1的互作(图6K),减低KAP1的棕榈酰化(图6M)。敲低ATM或采用Ku55933控制ATM可溶性,都能有明显控制ZDHHC20的磷过酸(图6F-6G),并减低其与KAP1的互作(图6I-J),控制KAP1的棕榈酰化(图6L),p-KAP1与刺绣质的运用有明显减轻(图6N)。ATM可非特异聊天地判别ZDHHC20的SQ基序,该基序在多动物群中体现了演变传统性(图6H)。以此详细说明,DDR的过程中ZDHHC20介导的KAP1棕榈酰化依赖症于ATM。
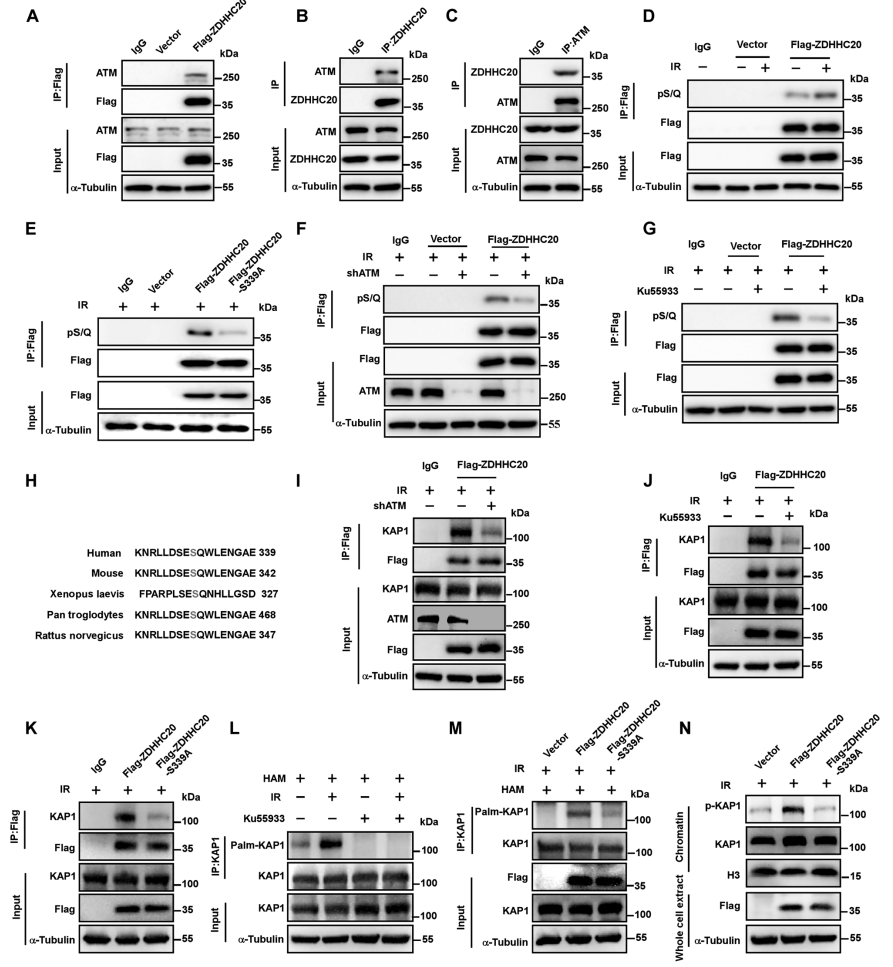
图6 ZDHHC20介导的KAP1棕榈酰化根据于ATM
7、ZDHHC20在S339位点的磷酸性反应是DNA影响处理所必需品的
重中之重在于进这一步证明ZDHHC20的 S339位点的磷碱化在DDR中的用处,将连有flag的WT和点基因变异S339A ZDHHC20回补到ZDHHC20敲除的HeLa肿瘤血生殖内部中(图7A),看见点基因变异肿瘤血生殖内部的DNA挫裂伤修护手机用正相关影响了(图7B-7F)。将点基因变异S339A ZDHHC20回补到U2OS的每种肿瘤血生殖内部系,看见点基因变异肿瘤血生殖内部的非同源未端连接方式(NHEJ)和同源重组方案(HR)的修护手机生物均影响了(图7G-7H)。于此,点基因变异肿瘤血生殖内部对放射线的敏理智性曾加(图7I)。因而反映出,S339位点的ZDHHC20磷碱化在DDR中起着重中之重用处。
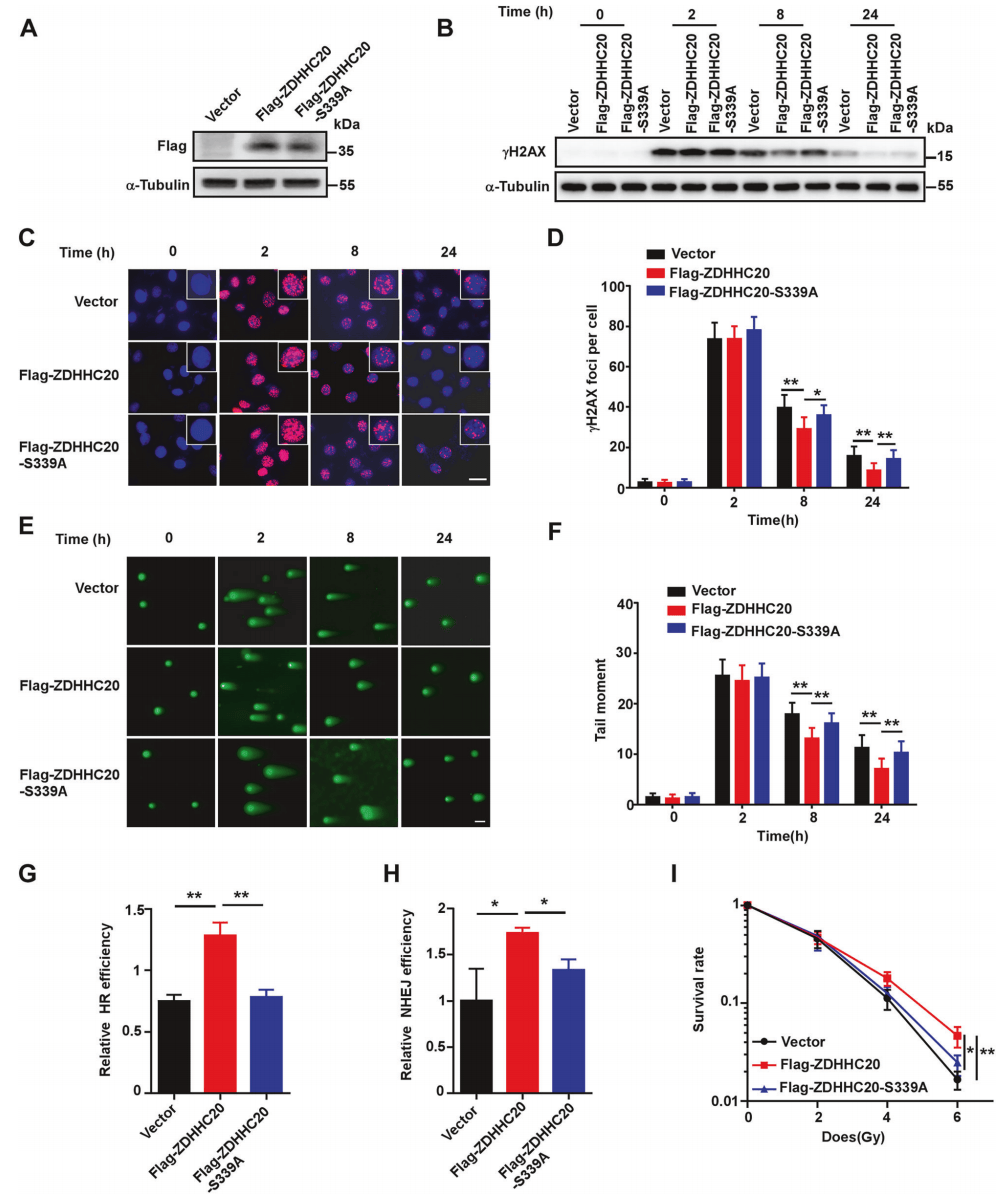
图7 ZDHHC20 S339A甲基化抑止DNA问题修复手机并增大良性肿瘤细胞系的射线强烈性
散文工作小结
本论述顺利通过神经细胞实验性、遗传基因敲除小鼠及异种囊胚移植瘤模式,融合在一起棕榈酰化遮盖淀粉酶质组学等科技声明,ZDHHC20 是管控 DNA 损害回话的重点棕榈酰基迁移酶。就中品牌进入校园市场考核机制认为,KAP1是ZDHHC20的管控底物,在其 C232 位点参与棕榈酰化遮盖,并不断增强磷碱化 KAP1 与复染质的融合在一起。品牌进入校园市场管控信息探讨看到,DNA损害诱骗ATM激酶在ZDHHC20的S339位点突发磷碱化遮盖,该遮盖能增强 KAP1 的棕榈酰化标准(图8)。
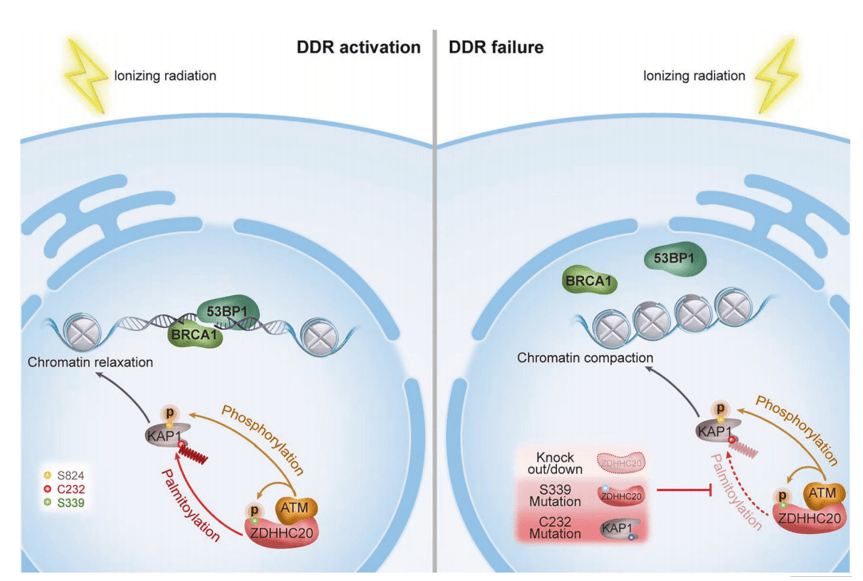
图8 功用管理机制图
拜谱个人总结
棕榈酰化是主要的脂质化装饰行驶,应该遭受在半胱氨酸残基上。棕榈酰化表达最大要的系统是增強可进出核球蛋白与膜的亲和性,而政策调控核球高蛋白的位置与系统。
拜谱当作在国内领先于的多个学工作公司,可提供数据人类基因组、转录组、蛋白质组、翻译英语后体现组、新陈代谢组等几组学精准服务。以半胱氨酸防氧化还原系统表达,拜谱生物技木可出具新货品多方位、技木体系建设成孰的被氧化回归装饰系列货品新货品,也包括棕榈酰化、亚硝基化、谷胱甘肽化、硫巯基化、次磺碱化、total腐蚀修复、解离巯基,帮助几种的论文发稿,积累作文了大量的投资项目的经验,祝贺朋友们资询,拿專屬棕榈酰化研究细则细则与方法个人信息!
参考资料文献综述 Liu Z, Wang H, Han Y, Chen Y, Wang Y, Zhang S, Mo Y, Wang C, Xiao M, Xu B. ZDHHC20-mediated S-palmitoylation of KAP1/TRIM28 promotes DNA damage repair. Oncogene. 2025 Dec;44(46):4533-4548. doi: 10.1038/s41388-025-03604-9. Epub 2025 Oct 18.


 了解媒体号


 目光小丽书


