

400-820-8531
 图1. 因为质谱的球蛋白质含量组学详述(图源:Shuken, J Proteome Res, 2023)
一、简洁
以质谱为基础知识的核营养素组学还不错很好解决对核营养素的一类别方面,如核营养素的字段、抒发丰度、亚人体细胞产品定位、核核血清酶酶效果、三维立体格局、化工意义性及核营养素-核营养素之间意义等。这种技术工艺的主导医疗仪器大便稀质谱仪,它还不错检验其他冗杂层次的备样中核营养素的效率正电荷比(m/z)和表现抗压强度。 针对质谱的核脂肪酸组学最喜欢见的做法的一个是用到动态参数信息信任式搜集(data-dependent acquisition,DDA)对打样定制(体细胞、安排、体液一些绿植、白色念珠菌等村料)通过非靶点自下而上(bottom-up)的定量具体介绍核脂肪酸组学工作。语句“自下而上”是说从肽具体介绍中推论核脂肪酸的个人信息,这内型探究的做法会从打样定制中导出核脂肪酸,酶解为肽段,如果用到质谱具体介绍多肽(一般说来7-30个核苷酸具有最佳)(图2)。当以DDA模式切换提高质谱动态参数信息时,测试到肽,如果当即依次采用通过精彩片断化,是为了在上下游动态参数信息具体介绍中分刘海配其队列。与完整详细的核脂肪酸差距,多肽有左右三个长处:较小的面积布置布置、更适当反相高效化色谱仪色谱(HPLC)拆分,并产生更更容易表示的精彩片断光谱分析。
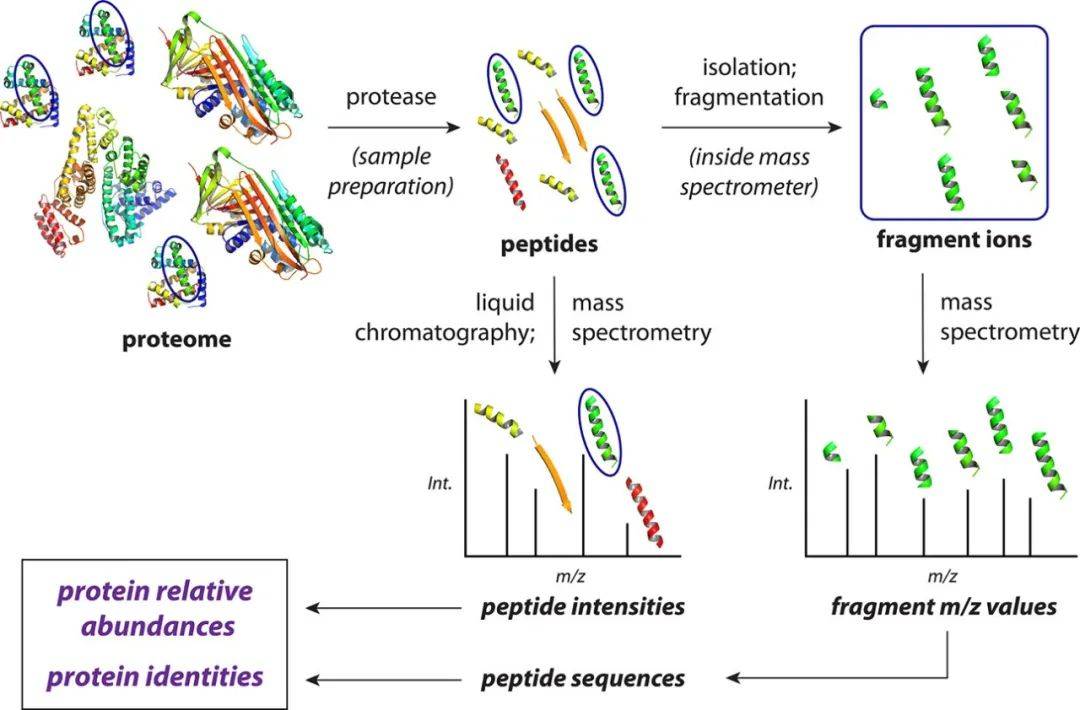 图2. 举例的非靶向治疗自下而上质谱蛋白质组科学实验的还简化范畴简要(图源:Shuken, J Proteome Res, 202
二、实践标准流程
2.1 样品制法
4个淀粉酶酶质组实验英文都从土样提纯现在开始,自下而上淀粉酶酶质组学的专用土样提纯工作的程序流程如图所示3如图所示。另一阶段具有淀粉酶酶质的导入、性质发生变化、的便用二硫苏糖醇(DTT)或磷酸三氯乙基酯(TCEP)复原二硫键、的便用碘乙酰胺(IAA)将巯基烷基化,并且继而被LysC和胰淀粉酶酶酶“代谢”。代谢后的肽段需经C18包被的固相做好脱盐,在最后将肽重悬于色谱仪色谱-并联质谱(LC-MS/MS)分享兼容的水缓存数据液中,于此肽能否做好LC-MS/MS分享(图3)。
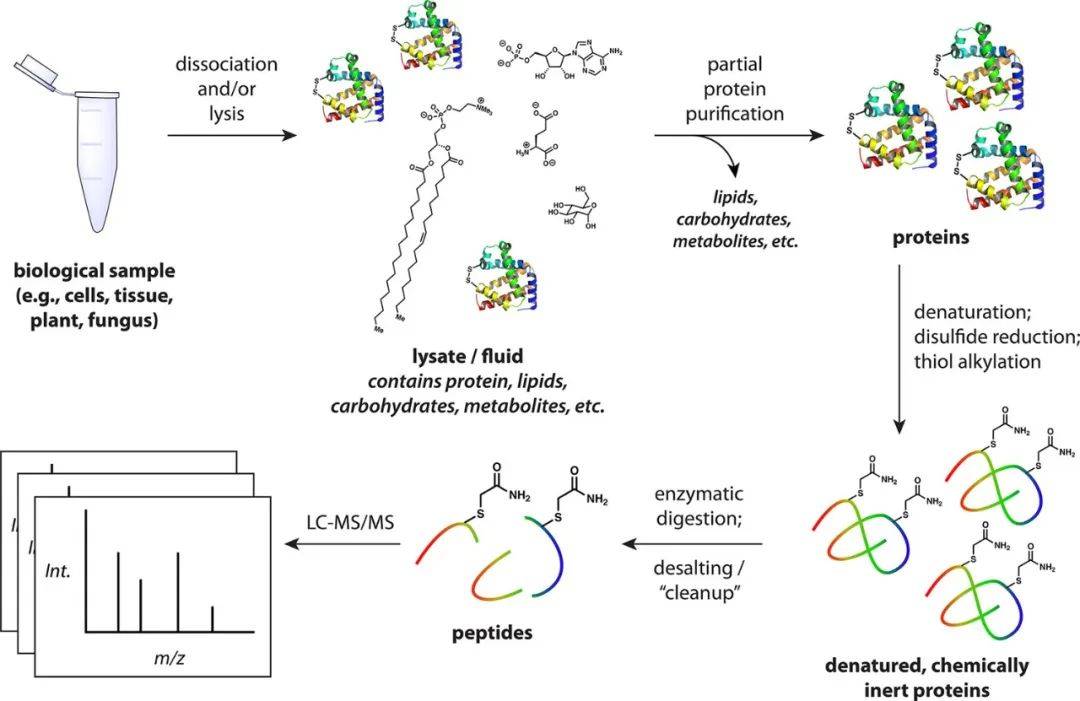 图 3. 立于自下而上质谱的膳食纤维质组学的万能样板制法岗位工作流程(图源:Shuken, J Proteome Res, 20
2.2 LC-MS/MS探讨
LC-MS/MS开机运行进行后的1、步是备样导入和上样到HPLC柱上。可根据测量仪器的有差异,你这个工作能够 以多样有差异的途径突发;图4分享一个多个容易的范例。在实用高液质色谱的非靶向药物蛋清质组学方法步骤中,一般来说有能够 产生气体压力(拉)第三产生送风机(推)将指定区域数量统计的备样弹出到高液质色谱仪正离子交换柱上。倘若肽被存储到色谱仪正离子交换柱上,则会一起突发四件事:液质色谱、液相肽正离子的型成(电离)、肽的质谱分享(MS1)和场面描写的质谱分享(MS2)。
 图4. LC-MS/MS中有效率高效液相色谱法的优化阐明(图源:Shuken, J Proteome Res, 2023)
2.2.1 HPLC
仿品按照利用的预语言编程稀释剂均值的更便捷液质阴阳离子交换柱过柱,即在另一操作阶段中提升稀释剂搭配物的成分表,其总高度一般性为30-190分钟。在蛋清质组学中,更便捷液质色谱可以说时不时以反相模式切换做出,这意示着柱中插入了疏水固定好相(一般性是二氧化反应硅包被总高度为13个碳的规则化烃链,喻为C18)。稀释剂(流通相)一般性是五种氢氧化钠溶剂的搭配物(水氢氧化钠溶剂如0.1%甲酸和有机肥料氢氧化钠溶剂如乙腈),多种氢氧化钠溶剂都由自身的均值泵泵送混凝土。肽随着其疏水溶性被个部分剥离,在均值阶段中在有所差异准确时光(选择准确时光,RTs)过柱。极佳均值考量于多个元素,以及阴阳离子交换柱、仿品僵化性、议器和实验英文目的。图5现示一个利用的HPLC均值做出肽剥离的好例子,色谱下图的每一家峰指代一种有所差异的阴阳离子。
 图5. LC-MS/MS执行的经典色谱图,原材料为胰核淀粉酶酶和LysC消化酶的小鼠脑核淀粉酶(图源:Shuken, J Prote
2.2.2 肽电离
跟随着梯度方向的实现,有些分割的肽被持续地喷出到光谱仪图分析仪中。在给予电阻值的后果下,从HPLC柱上方喷出出带有多肽的通电的液滴;通电的荷的肽被脱溶(到气相色谱),到光谱仪图分析仪,并在光谱仪图分析仪内的磁感应场推动下不断往前推广(图6)。给定的肽在电离时平常能否用各种有差异 的自由带电粒子量阶段;每一位自由带电粒子量阶段平常应对于质子化阶段(有数量质子与肽通过)。各种有差异 的自由带电粒子量阶段从而导致各种有差异 的m/z值:举列,z = 1的电离肽将具m/z = [m + H],中间m是普通肽的效率,H是质子的效率,而z = 2的各个的肽将具m/z = [m + 2H]/2。肽的各种有差异 自由带电粒子量阶段被特喜欢的人分割,称呼肽的各种有差异 “前体”。
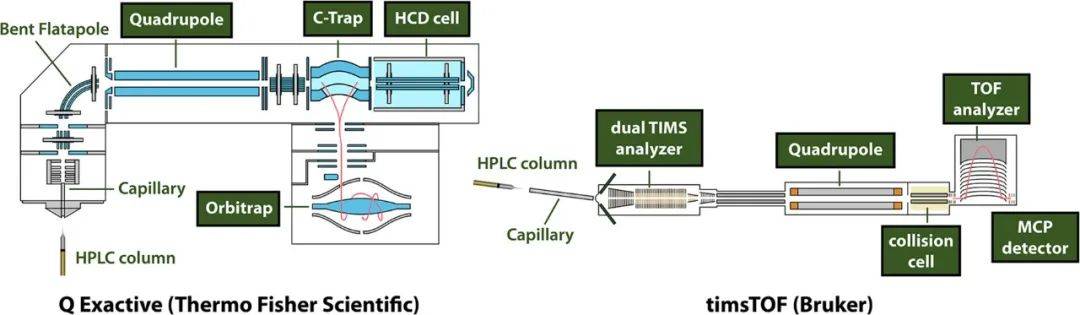 图6. 两个风靡的蛋清质组学质谱仪关心图(图源:Shuken, J Proteome Res, 2023)
2.2.3 肽质谱阅读(MS1)
光谱图图仪频繁高速 添加光谱图图以检验电离肽。这频谱采集程序事情被称做“MS1扫描软件”。一切质谱的添加都需用一位产品品质阐述仪,它按照其它是的产品品质自由电荷比(m/z)值来解释阴离子,相应一位在线检测的电信宽带号的在线探测器。两种常用的产品品质阐述仪和检验器是飞机飞行耗时阐述仪和导轨阱(图7)。 Q Exactive(Thermo Fisher Scientific)是对应简约的滑槽阱质谱仪,MS1扫描机的位置在400 ~ 1600 Th直接(Th为m/z的院校)。多肽到到C -Trap中,在汲取走势的氮(N2)分子式的益处下,根据相应的阴铁铝离子积累更多時间(“到時间”),C -Trap而且并立将要其阴铁铝离子送至滑槽阱。己经到到滑槽阱,阴铁铝离子围绕着 服务中心CNC机床主轴进动,即为与我们的m/z值成比倒的率沿CNC机床主轴振动。当我们位移时,会出现振幅直流电压,能够 傅里叶调整处置得到m/z值和挠度。一些品质研究分析技术包括高m/z辨别率和导致精度。測量实现后,添加下图7A所显示的MS1频谱。
 图7. MS1和MS2光谱分析的例证。A. MS1频谱;B. MS2频谱(图源:Shuken, J Proteome Res
2.2.4 宝箱MS扫码(MS2)
MS1数据采集测试电离肽的m/z值和硬度,但缺少明确肽数据内容/队列需要的数据内容。虽m/z值通畅具有着很高的更准性,但在m/z随机误差不能超范围内发生太少也许 的肽,不能仅利用m/z来甄别肽。从而刷快判定需要的数据内容,将多肽片断化(通畅在肽键处),用质谱仪测试片断,得到的光谱分析图喻为“MS2光谱分析图”。 在一段时间MS1扫一扫后,光谱仪仪图仪在去时也许 会抉择在MS1光谱仪仪图中观查到的一定铝离子去再次积聚和皮肤泥石化时间。固然留存多类前体抉择方案,但一般抉择光谱仪仪图中力度上限的前体。要为逃避相似抉择原先皮肤泥石化时间的肽,近皮肤泥石化时间的m/z值被排出在抉择以外。 为了更好地制定质谱峰有无或者表示肽而非生态破坏阴阳铝阴阳铝铝阴阳单质,光谱分析仪追寻临近的重放射性放射性同位素峰,如13C和15N。是一名碳基本上12C的阴阳铝阴阳铝铝阴阳单质的线的品质(m)比含有是一名13C的差不多阴阳铝阴阳铝铝阴阳单质的线的品质(m)低1.003 Da,含13C阴阳铝阴阳铝铝阴阳单质相匹配的的MS峰的m/z值约达高1/z,如z = 1时高1.0 Th, z = 2时高0.5 Th,z = 3时高0.33 Th,依此种推。如此,给定某些观擦到的峰,如果在这部分m/z相距上察觉临近的峰,则能能推定阴阳铝阴阳铝铝阴阳单质的带电粒子量量。这部分峰的比较构造也能能估摸着出阴阳铝阴阳铝铝阴阳单质有多个C和N碳原子,如此阴阳铝阴阳铝铝阴阳单质是肽的或者性有多高(图8);在给定的m/z下,肽的其最典型的放射性放射性同位素峰构造比各种于洗衣机清洗剂或碳水单质等某些碳原子。主要是因为多个非肽生态破坏阴阳铝阴阳铝铝阴阳单质极具+1带电粒子量量,而且z = +1的肽情节基本新信息较少,基本选用带+2或更高带电粒子量量的阴阳铝阴阳铝铝阴阳单质使用碎裂。
 图8. 模以的品质上升阳亚铁离子的MS1谱(图源:Shuken, J Proteome Res, 2023)
 图9. 鉴于走动质子类别的碰撞测试引发解离(CID)经过破碎案例的或许制度化(图源:Shuken, J Proteome Res,
2.2.5 总结ppt
全部均值环节中(平常为30 - 1八十分钟),光谱仪定量分析仪总是沉淀气相色谱仪阴阳正离子。MS1阴阳正离子被选为估为肽样特性做定量分析,每隔假定的肽被之后沉淀和泥石化(MS2),并且循环法往返。在Q Exactive中,只要以此MS1扫一扫耗资50 ms,并启用10次MS2扫一扫,每天扫一扫耗资200 ms,这样的话该的时期将在大概2 s内成功。在timsTOF中,其中一个明显的的时期想要25 ~ 200 ms。该的时期在全部均值环节中反复千余到千余次,发生千余个光谱仪定量分析。这一读取摸式被叫做数剧报告库根据读取(DDA),根据读取MS2频谱的直接决定依赖于于MS1数剧报告库;另种具体方法是数剧报告库人格独立读取(DIA)。如上所诉,不积极电离的肽不要被验测到,但肽也需要良好 地泥石化,即发生充裕有相关信息的泥石以供设别(图9)。三、拜谱菌物总结
本年主要内容详细介召介召了应用场景质谱的核营养素实验英文流量的样板预备及LC-MS/MS简绍,下一下将介召数据文件简绍及核营养素组学前列发展壮大,拨冗想法!选取论文:
Shuken SR. An Introduction to Mass Spectrometry-Based Proteomics. J Proteome Res. 2023; 22(7):2151-2171. doi: 10.1021/acs.jproteome.2c00838.


 了解群众号


 加关注小红书的书


